服务热线:15515875895
一、协议是法规要求,先看它被要求写什么
《医疗器械监督管理条例》第三十四条第二款规定,注册人、备案人委托生产医疗器械的,应当与受托生产企业签订质量协议,明确双方的权利、义务与责任。国家药监局据此制定了《医疗器械委托生产质量协议编制指南》,以2022年第20号通告发布。
2024年第38号公告把要求又推进了一层,三条最硬:质量协议有效期限原则上不超过产品注册证和受托生产企业生产许可证的有效期限;注册人和受托生产企业每年要对协议的适宜性、充分性、有效性开展评审;注册人每年对受托方质量管理体系的审核不少于一次。这三条把协议从“签一次放抽屉”变成需要持续维护的文件。
指南还划清了适用边界:它针对最终产品的委托生产,不覆盖最终产品部分工序的外协加工——后者按采购管理,参照供应商审核的要求做;《禁止委托生产医疗器械目录》内的产品不适用。签协议前先确认这两件事,比改十版条款有用。
二、八个基本要素:缺一项就留一个漏洞
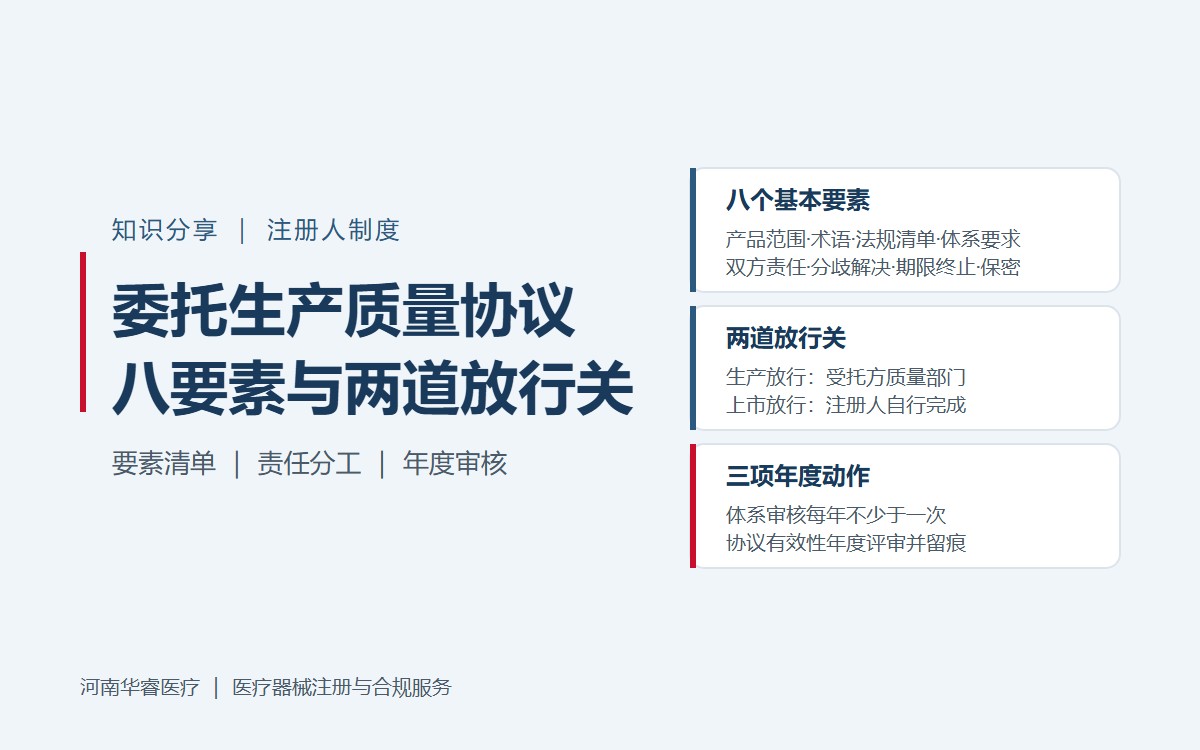
指南列出的基本要素共八项,是协议的骨架。
| 要素 | 要写清楚什么 |
|---|---|
| 委托生产的产品范围 | 产品名称、注册证或备案编号、规格型号 |
| 专用术语和定义 | 协议中使用的术语,界定内涵与外延 |
| 适用的法律法规与标准 | 受托方体系应当满足的法规、标准清单 |
| 适用的质量管理规范或体系要求 | 文件与记录控制、技术文件转移、采购控制、生产与过程控制、检验与检测、放行控制、体系审核、售后与不良事件、变更控制 |
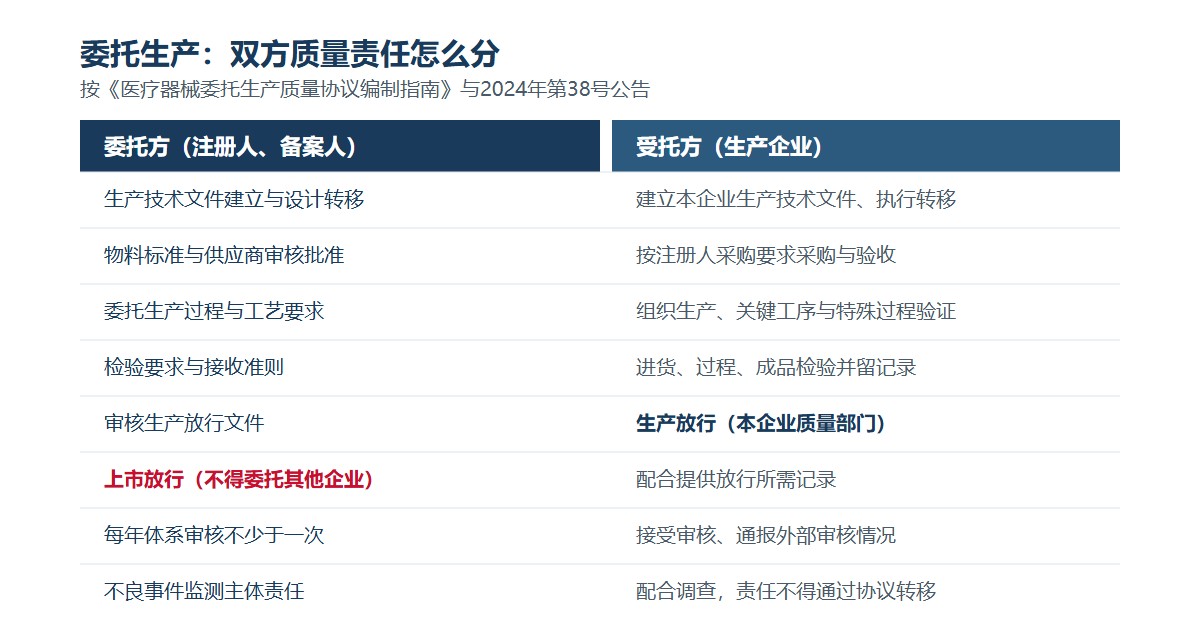
| 双方的责任 | 管理责任、资源管理、各过程的责任分工 |
| 分歧的解决 | 设计开发、生产、上市后监督、不良事件、召回等环节的争议途径 |
| 有效期限与终止条款 | 批准、生效、变更、终止,终止时文件转移或返回及法律责任 |
| 知识产权、保密与商业保险 | 知识产权与保密义务,商业保险的购买与理赔资料管理 |
四项最容易写空:
技术文件转移。协议要明确委托方对每一类产品建立并保持生产技术文件,负责向受托方实施设计转移;要约定转移清单、转移方式、文件确认与使用权限。只写“委托方提供技术资料”这种表述,核查时拿不出转移记录。
采购控制。双方要约定物料质量标准由谁建、供应商由谁审核批准、物料由谁采购验收。由受托方代为采购的,要约定其供应商管理与资质审核方式;关键物料如动物源性原材料、外包灭菌过程、有源产品关键元器件、体外诊断试剂的抗原抗体,由受托方采购的,注册人应自行或会同受托方确定验收标准并审核供应商。
变更控制。按发起方分流:委托方发起的变更,要判定是否需要受托方重新做工艺确认或验证,还是仅需通知;受托方发起的变更,涉及原材料、生产工艺等可能影响安全有效的,必须通知委托方,需要注册变更或备案的由委托方办理。
体系审核。协议要规定委托方对受托方的审核要求,明确每年不少于一次,并约定受托方通报外部质量审核情况、双方对审核发现采取纠正预防措施的原则。
三、两道放行关:生产放行不能替代上市放行
放行是最容易出问题的条款。指南把放行拆成两道:受托方质量部门负责生产放行,委托方质量部门负责上市放行。
| 环节 | 责任方 | 条件与依据 |
|---|---|---|
| 生产放行 | 受托生产企业质量部门 | 完成全部规定工艺过程;批生产记录完整可追溯;进货、过程、成品检验记录完整合格;不合格、返工、降级使用已处理完毕;说明书标签符合规定;授权放行人员签发 |
| 上市放行 | 注册人 | 审核受托方生产放行文件,证实符合放行要求后方可交付顾客;2024年第38号公告明确不得委托其他企业上市放行 |
顺序不能颠倒:上市放行发生在生产放行之后,且由注册人自己做。把上市放行签批权交给受托方的,等于放弃注册人的主体责任,遇到飞行检查很难解释。
四、年度动作:审核、评审与派驻
协议签完后,三类年度动作要落到记录上。
- 体系审核每年不少于一次,审核结果、发现项、整改与验证记录要留存;
- 协议本身的适宜性、充分性、有效性每年评审一次,与实际生产情况不一致的及时整改;
- 植入性医疗器械鼓励注册人自行生产,确需委托的,原则上应选派有相关领域生产质量管理经验的人员入驻受托方,对生产和质量管理关键环节现场指导监督,派驻人员职责要写进质量协议。
还有两条常被忽略:受托产品与其他产品共用生产场地或设备的,受托方要建立防混淆、防交叉污染、防工艺参数误用的制度;不良事件监测是注册人的法定责任,不得通过质量协议转移给受托方。
五、四个高频缺口与改法
体系文件里反复出现的四类缺口:
| 缺口 | 后果 | 改法 |
|---|---|---|
| 协议照抄模板,无技术文件转移清单 | 无法证明材料传递与技术状态受控 | 补转移清单、版本号与确认记录 |
| 上市放行由受托方代签 | 与2024年第38号公告冲突,主体责任不清 | 改为注册人放行,附生产放行文件审核记录 |
| 协议有效期长于注册证或生产许可证 | 超期部分失去约束基础 | 到期前续签,与两证期限对齐 |
| 协议与双方管理文件两张皮 | 现场执行与协议要求不一致 | 把协议要求转成双方受控文件并培训留痕 |
六、签之前先做四件事
第一,核对受托方的生产范围是否覆盖受托生产的产品;第二,确认产品不在《禁止委托生产医疗器械目录》内;第三,涉及植入类产品的,明确派驻人员安排与职责条款;第四,把协议要求转成双方可执行的管理文件,并明确沟通与衔接责任人。
跨省委托的还要多一步:两地监管部门可能联合核查,协议里约定的职责分工要能对应两地的检查口径。涉及注册证载明委托生产信息的,办理路径可参考二类三类医疗器械注册,体系文件部分可结合注册配套技术服务一并梳理,责任划分的合规边界可参考医疗器械法规咨询。具体操作请以官方最新要求为准。
来源引用
- 《医疗器械委托生产质量协议编制指南》(国家药监局2022年第20号通告,2022年3月22日发布)
- 国家药监局关于进一步加强医疗器械注册人委托生产监督管理的公告(2024年第38号,2024年6月1日施行)
- 《医疗器械监督管理条例》(国务院令第739号)第三十四条
- 《医疗器械生产监督管理办法》(国家市场监督管理总局令第53号)
关于河南华睿医疗科技有限公司(华睿医疗)
河南华睿医疗科技有限公司是一家专注于医疗器械注册与合规服务的专业机构,提供医疗器械首次注册、变更注册、延续注册、临床评价、质量管理体系辅导、生产许可办理等一站式解决方案。公司拥有资深法规团队,熟悉 NMPA 审评要求,致力于帮助医疗器械企业高效完成产品上市。如需咨询,请联系华睿医疗专业顾问。官网:www.huaruiyl.com | 联系电话:15515875895
本文由河南华睿医疗科技有限公司整理发布。