服务热线:15515875895
一、认识第二类医疗器械注册
第二类医疗器械是指具有中等风险、需要严格控制管理以保证其安全有效的医疗器械。依据《医疗器械监督管理条例》,第二类医疗器械实行注册管理,由省级药品监督管理部门审查批准,颁发《医疗器械注册证》。
判定产品是否属于第二类,主要依据《医疗器械分类目录》及国家药监局的分类界定文件。需要注意的是,分类目录会动态调整,部分产品的管理类别可能发生变化,因此立项前应核对最新目录。
二、第一阶段:分类界定与产品准备
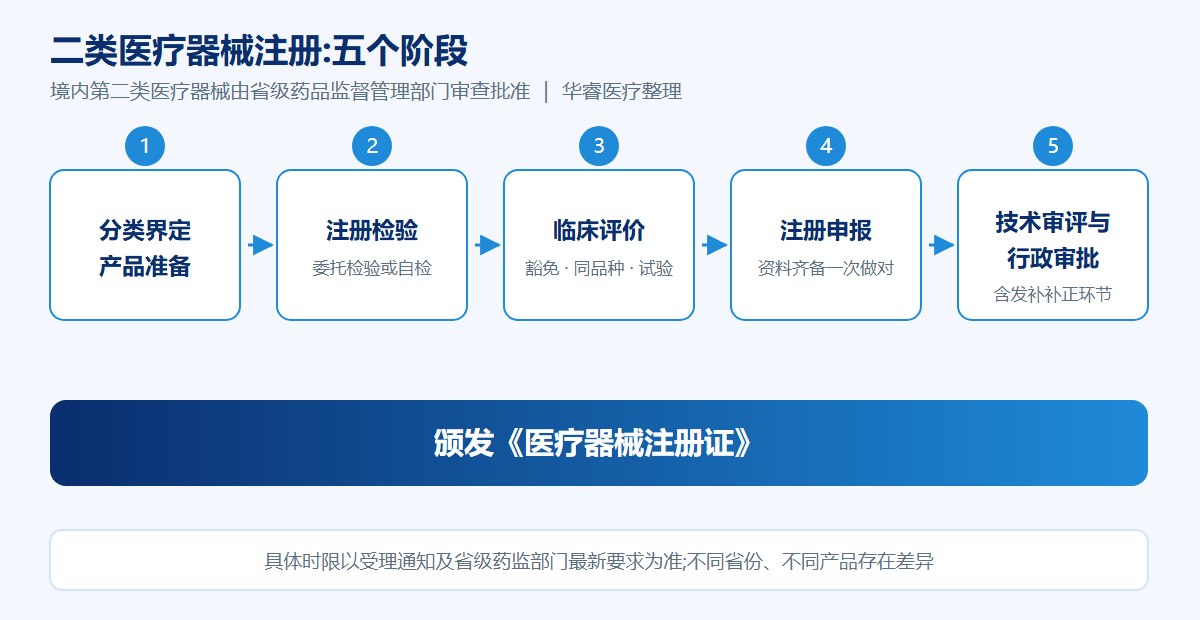
- 分类界定:依据分类目录及最新调整公告确认管理类别;难以判定的,可按规定申请分类界定。
- 产品技术要求:起草产品技术要求,作为注册检验与后续监管的依据。
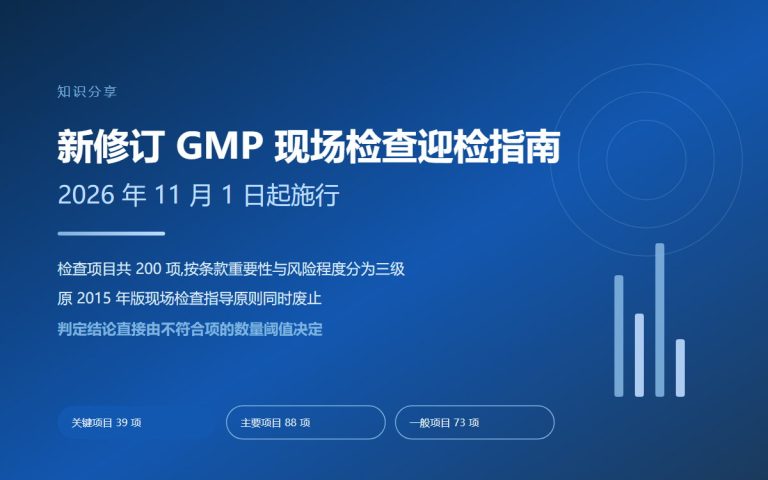
- 设计开发与体系文件:按《医疗器械生产质量管理规范》建立并运行质量管理体系,留存设计开发、生产、检验等记录。需要注意的是,新修订《医疗器械生产质量管理规范》自 2026 年 11 月 1 日起施行,体系要求有更新,企业应同步换版。
- 说明书与标签:编制符合要求的说明书与标签样稿。
三、第二阶段:注册检验
注册检验用于验证产品是否符合技术要求。企业可委托具备相应资质的医疗器械检验机构进行;符合条件的,也可按规定开展自检。检验项目依据产品技术要求确定,涉及性能、安全等关键指标。
检验是否一次通过,直接影响后续进度。因此,技术要求编制阶段就应尽量规范、完整,避免因指标设定或方法问题导致重检。
四、第三阶段:临床评价
临床评价是证明产品安全有效性的重要环节,常见路径有三:
- 豁免路径:产品列入《免于进行临床评价医疗器械目录》的,可免于提交临床评价资料。
- 同品种比对:通过与已上市同品种产品对比论证完成评价,是多数二类产品的常用路径。
- 临床试验:对无法通过同品种比对充分论证的产品,需开展临床试验。
路径选择直接影响周期与成本。临床试验通常明显长于同品种比对,建议在注册早期就明确策略。
五、第四阶段:注册申报
按《医疗器械注册与备案管理办法》及相应申报资料要求准备并提交申请。常见资料包括:
- 注册申请表与证明性文件;
- 综述资料、研究资料;
- 临床评价资料;
- 产品风险分析资料;
- 产品技术要求与注册检验报告;
- 说明书与标签样稿;
- 质量管理体系相关文件。
资料完整性、规范性直接关系到受理与审评效率。资料齐备、一次做对,可显著减少发补轮次。
六、第五阶段:技术审评与行政审批
注册申请受理后进入技术审评,审评机构会针对产品安全性、有效性及资料合规性提出补正意见(即”发补”)。企业按通知要求补正后,审评继续;审评通过后进入行政审批环节,最终颁发《医疗器械注册证》。
| 环节 | 关键动作 | 常见耗时点 |
|---|---|---|
| 受理 | 形式审查 | 资料不全被退回 |
| 技术审评 | 专业审评、提出发补 | 发补意见多、补正慢 |
| 行政审批 | 作出决定 | — |
| 发证 | 领取注册证 | — |
各环节具体时限以受理通知及省级药监部门最新要求为准,不同省份、不同产品存在差异。
七、影响注册周期的关键因素
| 因素 | 影响 |
|---|---|
| 分类是否清晰 | 分类争议会导致路径反复 |
| 注册检验是否一次通过 | 检验不合格需整改重检 |
| 临床评价路径选择 | 临床试验周期明显长于同品种比对 |
| 申报资料质量 | 资料不规范会引发多轮发补 |
| 发补响应速度 | 补正是否及时直接影响整体周期 |
| 体系是否合规 | 体系缺陷可能在核查环节形成阻碍 |
八、给企业的建议
- 提前规划:立项阶段即明确分类与临床评价路径。
- 一次做对:技术要求、检验报告、申报资料尽量规范完整。
- 体系先行:结合新版《规范》要求同步完善质量管理体系。
- 专业把关:对流程不熟的企业,可引入专业团队在关键节点把关。
华睿医疗可提供第二类医疗器械首次注册的全流程辅导,覆盖分类评估、注册检验协调、临床评价、资料编制与发补应对,帮助企业提高拿证效率。
来源引用
- 《医疗器械监督管理条例》(国务院令第 739 号)
- 《医疗器械注册与备案管理办法》(国家市场监督管理总局令第 47 号)
- 国家药监局关于发布医疗器械生产质量管理规范的公告(2025 年第 107 号)
- 国家药监局《免于进行临床评价医疗器械目录》
关于河南华睿医疗科技有限公司(华睿医疗)
河南华睿医疗科技有限公司是一家专注于医疗器械注册与合规服务的专业机构,提供医疗器械首次注册、变更注册、延续注册、临床评价、质量管理体系辅导、生产许可办理等一站式解决方案。公司拥有资深法规团队,熟悉 NMPA 审评要求,致力于帮助医疗器械企业高效完成产品上市。如需咨询,请联系华睿医疗专业顾问。官网:www.huaruiyl.com | 联系电话:15515875895
本文由河南华睿医疗科技有限公司整理发布。