服务热线:15515875895
一、五份文件串成一条链:规范管要求,指导原则管判定
2025年11月4日,国家药监局发布新修订《医疗器械生产质量管理规范》(2025年第107号公告),2026年11月1日起施行。规范解决”要求是什么”,落地还需要一套判定工具。
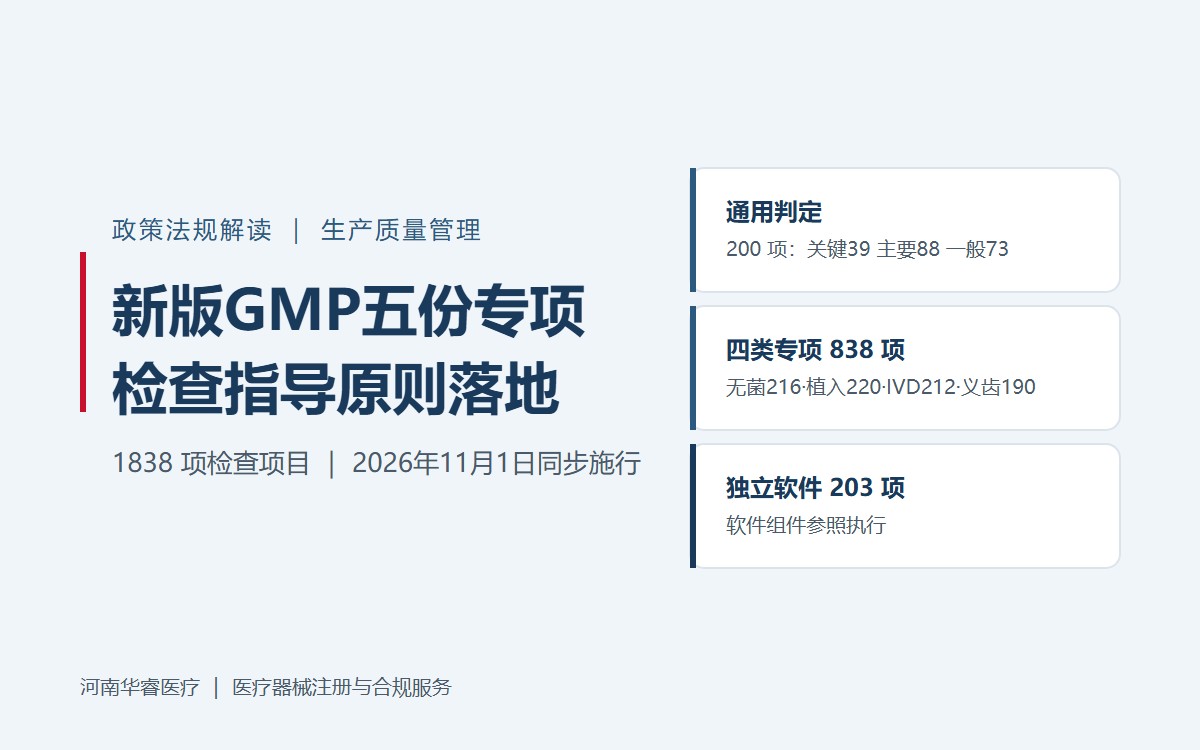
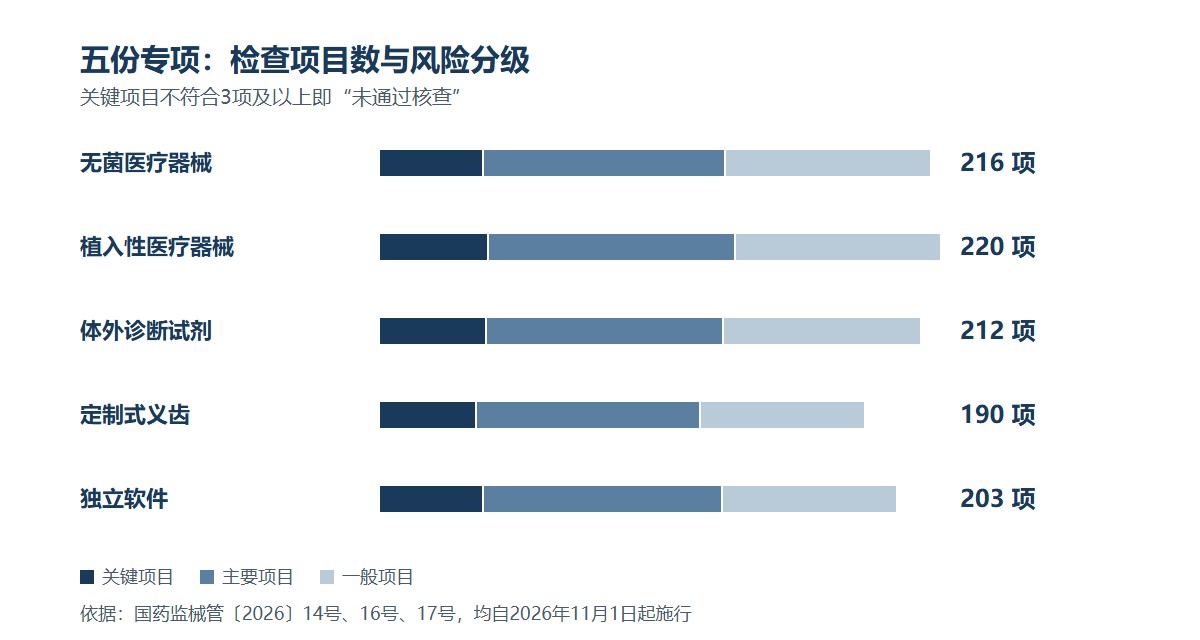
2026年9月14日印发的《医疗器械生产质量管理规范检查指导原则》(国药监械管〔2026〕14号),把规范条款转成200个检查项目,分关键、主要、一般三级,并给出核查结论的判定阈值,同时废止2015年印发的通用现场检查指导原则。
2026年10月23日,国药监械管〔2026〕16号印发无菌、植入性、体外诊断试剂、定制式义齿四份检查指导原则;10月30日,国药监械管〔2026〕17号印发独立软件检查指导原则。三份文件施行日同为2026年11月1日。
14号文第五条提前作了衔接安排:无菌、植入、体外诊断试剂、定制式义齿、独立软件类产品,生产质量管理要同时符合规范与相应附录,配套检查指导原则”另行修订发布”。16号和17号正是对应这一条印发的。
| 文件 | 适用对象 | 检查项目 | 关键/主要/一般 |
|---|---|---|---|
| 国药监械管〔2026〕14号 | 通用 | 200 | 39 / 88 / 73 |
| 国药监械管〔2026〕16号(无菌) | 无菌医疗器械 | 216 | 41 / 95 / 80 |
| 国药监械管〔2026〕16号(植入) | 植入性医疗器械 | 220 | 43 / 97 / 80 |
| 国药监械管〔2026〕16号(IVD) | 体外诊断试剂 | 212 | 42 / 93 / 77 |
| 国药监械管〔2026〕16号(义齿) | 定制式义齿 | 190 | 38 / 88 / 64 |
| 国药监械管〔2026〕17号 | 独立软件(软件组件参照) | 203 | 41 / 94 / 68 |
二、无菌与植入:正式版和征求意见稿有一处数字变化
2026年9月24日,国家药监局就无菌、植入两份指导原则公开征求意见,10月8日截止。当时公布的是无菌216项(关键41、主要95、一般80)、植入220项(关键42、主要98、一般80)。
正式版无菌仍是216项,分级不变;植入总数仍是220项,关键项目从42项变为43项,主要项目从98项变为97项。一项从主要升到关键,判定的分母就变了:按14号文规则,关键项目不符合3项及以上即”未通过核查”。已按征求意见稿做过差距分析的企业,需要回到正式附件重新核对等级。
四份专项合计838项,关键164项、主要373项、一般301项。项目数最多的是植入类。
三、体外诊断试剂:212项,附录里的环境与溯源是集中区
体外诊断试剂指导原则共212项(关键42、主要93、一般77),适用主体包括注册人、备案人和受托生产企业——第一类体外诊断试剂走备案路径。
生产环境按产品分档:
| 生产活动 | 洁净度要求 |
|---|---|
| 酶联免疫、免疫荧光、免疫发光、聚合酶链反应、金标、干化学、细胞培养基、校准品与质控品、酶类、抗原抗体等活性组分的配液、包被、分装、点膜、干燥、切割、贴膜、内包装 | 不低于十万级 |
| 阴性或阳性血清、质粒、血液制品的处理 | 不低于万级,与相邻区域保持相对负压 |
| 无菌原材料分装 | 局部百级,百级区内不得设地漏 |
| 普通类化学试剂生产 | 清洁环境 |
洁净室温度18至28摄氏度、相对湿度45%至65%,这是无特殊要求时的取值。聚合酶链反应试剂单列:生产和检验要在独立建筑物或空间内进行,空气不直接联通,生产和质检器具不得混用。
溯源链是另一处重点:校准品、参考品建立量值溯源程序并每批赋值;菌毒种建原始、主代、工作三级种子批;自产抗原抗体对原料来源和性质有可追溯记录。批号管理还有一条容易漏:同一试剂盒内各组分批号不同时,每个组分容器单独标注批号和有效期,整盒有效期以最先到期的组分为准。
四、定制式义齿:190项,项目最少但链条最长
定制式义齿指导原则共190项(关键38、主要88、一般64),是五份专项里项目最少的。项目少不代表容易通过,它的链条从医疗机构开始,到患者结束,中间夹着设计单、模型、材料和加工工艺。
这份指导原则把注册人和受托生产企业都列为检查对象。义齿行业外协多,铸造、三维打印、瓷牙烧结常由第三方完成。按16号文口径,外协加工要按供应商管理,评估加工能力、质量保证能力和风险管理能力,签订外协加工质量协议,明确加工内容、质量标准、验收准则和双方责任。
体系记录上容易被追问四件事:医疗机构委托单与患者信息能否对应到设计单;模型接收时有没有检查确认记录;合金、瓷粉、树脂的进货检验与生物相容性证明是否齐全;密合度、咬合、外观等成品检验有没有可复核数据。
五、独立软件:203项,软件组件也要参照执行
独立软件指导原则共203项(关键41、主要94、一般68),依据是规范和《医疗器械生产质量管理规范附录独立软件》。17号文有一句关键表述:软件组件相关检查参照执行。含软件组件的器械,过去在体系检查中往往只在设计开发章节被问几句,现在有了明确的参照依据。
附录关注软件作为产品的过程控制:软件生存周期,包括需求、设计、编码、测试、发布、维护;现成软件即外购或开源组件的评估与控制;网络安全;版本与配置管理;缺陷管理与更新;部署与运行环境。检查时看的是版本号能否对应到测试报告、发布记录和说明书。
这和审评侧的《人工智能医疗器械注册审查指导原则》不是一回事。后者管上市前技术审评,前者管生产许可核查和上市后监督检查,两套材料要能对上,但不能互相替代。
六、对号入座三步:先判类别,再对等级,最后建索引
第一步判类别。确认产品属于五类中的哪一类,或者同时属于几类。骨科植入物既有无菌要求又有植入要求,含软件的影像设备既有软件组件又有电气安全要求,只做一份自查会漏项。
第二步对等级。以正式附件为准,把关键、主要、一般三档标到差距台账上。按14号文,关键项目不符合3项及以上、关键与主要合计10项及以上、不符合项总数20项及以上,任一条命中即”未通过核查”。
第三步建索引。每个检查项目对应到体系文件编号、记录表单、责任岗位和现场位置。检查员按条款取证,企业按条款备证,两边用同一套编号。
生产许可核查与注册体系核查的衔接、一类器械备案后3个月内现场检查等要求,可参考新修订GMP解读;涉及生产许可变更、延续的办理口径,见生产与经营许可办理;产品归类或适用文件拿不准的,可先做医疗器械法规咨询。具体操作请以官方最新要求为准。
来源引用
- 国家药监局关于发布医疗器械生产质量管理规范的公告(2025年第107号,2026年11月1日施行)
- 国家药监局关于印发医疗器械生产质量管理规范检查指导原则的通知(国药监械管〔2026〕14号,2026年9月14日)
- 国家药监局关于印发医疗器械生产质量管理规范无菌医疗器械检查指导原则等4个检查指导原则的通知(国药监械管〔2026〕16号,2026年10月23日)
- 国家药监局关于印发医疗器械生产质量管理规范独立软件检查指导原则的通知(国药监械管〔2026〕17号,2026年10月30日)
- 《医疗器械生产质量管理规范附录体外诊断试剂》《医疗器械生产质量管理规范附录定制式义齿》《医疗器械生产质量管理规范附录独立软件》
- 《医疗器械生产质量管理规范现场检查指导原则》(食药监械监〔2015〕218号,已废止)
- 《医疗器械生产质量管理规范独立软件现场检查指导原则》(药监综械管〔2020〕57号,已废止)
关于河南华睿医疗科技有限公司(华睿医疗)
河南华睿医疗科技有限公司是一家专注于医疗器械注册与合规服务的专业机构,提供医疗器械首次注册、变更注册、延续注册、临床评价、质量管理体系辅导、生产许可办理等一站式解决方案。公司拥有资深法规团队,熟悉 NMPA 审评要求,致力于帮助医疗器械企业高效完成产品上市。如需咨询,请联系华睿医疗专业顾问。官网:www.huaruiyl.com | 联系电话:15515875895
本文由河南华睿医疗科技有限公司整理发布。