服务热线:15515875895
一、先分清三件事:分类界定、目录动态调整、分类调整衔接
器械分类相关的文件容易被混为一谈,实际是三件不同的事:
| 文件 | 解决的问题 | 关键时间 |
|---|---|---|
| 《关于规范医疗器械产品分类界定工作的公告》(2024年第59号) | 单个产品”该按几类管”如何申请判定 | 2024年5月11日发布,2024年9月1日起实施,同时废止食药监办械管〔2017〕127号文 |
| 《医疗器械分类目录动态调整工作程序》(2026年第53号) | 《分类目录》本身如何动态调整 | 2026年5月29日发布,自发布之日起实施,同时废止2021年第60号公告 |
| 医疗器械分类调整有关工作的公告(2026年第52号) | 分类调整后,已注册/备案产品如何衔接 | 与2026年分类调整同步执行 |
简单说:找不准类别,用第59号公告的渠道申请分类界定;目录本身要改,走第53号公告的调整程序;目录改了,已上市产品按第52号公告衔接。 三条线口径一致,适用对象完全不同——实务中常有企业拿”目录动态调整”当”分类界定申请”提交,方向就错了。
二、第一步判断:属于”新研制”还是”管理类别存疑”
第59号公告对两类情形给出了明确、可操作的判断口径,建议逐字对照后再决定申请路径:
| 对比项 | 新研制的尚未列入《分类目录》 | 管理类别存疑 |
|---|---|---|
| 判断基础 | 与《分类目录》中产品(根据产品描述、预期用途和品名举例综合判定)和已上市产品相比 | 同类产品已在我国上市或者已列入《分类目录》 |
| 核心特征 | 主要原材料、生产工艺、工作原理、结构组成、使用方法、接触部位及接触时间、预期目的等均为全新且尚未在我国上市 | 上述要素发生变化,引入了新的风险或者增加了风险,可能导致产品分类变化 |
| 可选路径 | 可以直接申请第三类医疗器械产品注册,也可以先申请分类界定后再申请注册或办理备案 | 需要药品监管部门明确分类界定意见,从而申请注册或者办理备案 |
两个易错点:”新研制”不等于”必须先分类界定”,公告允许直接按第三类申请注册,这条路更快也更”重”,需先评估风险与注册成本;判断依据是一组要素的整体变化,材质、工艺、接触时间、预期目的任何一项发生实质性变化,都应重新做一次分类符合性评估。
三、第二步:向谁提交,三条路径各归其位
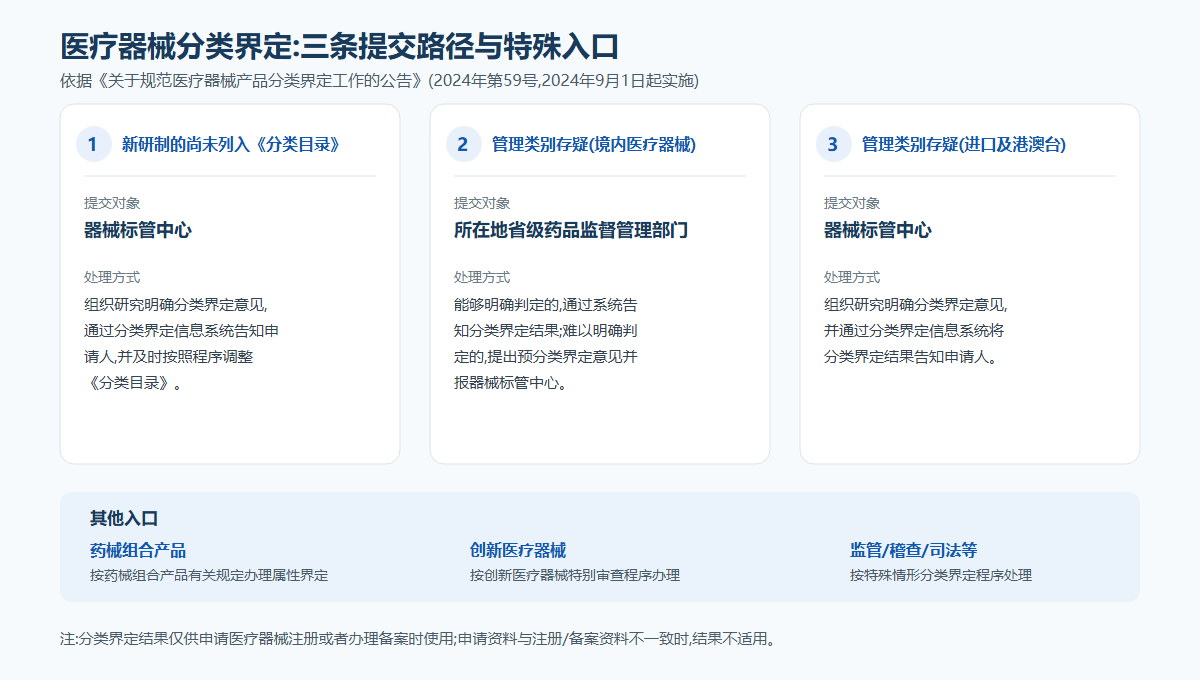
这是第59号公告相较旧规变化最大的部分:提交对象按情形划分,并且全部网上办理、不再要求寄送纸质资料。
| 情形 | 提交对象 | 处理方式 |
|---|---|---|
| 新研制的尚未列入《分类目录》 | 器械标管中心(通过分类界定信息系统) | 组织研究明确分类界定意见,通过系统告知申请人,并及时按照程序调整《分类目录》 |
| 管理类别存疑的境内医疗器械 | 所在地省级药品监督管理部门 | 能够明确判定的,直接通过系统告知结果;难以明确判定的,提出预分类界定意见并通过系统报器械标管中心 |
| 管理类别存疑的进口及港、澳、台产品 | 器械标管中心 | 组织研究明确分类界定意见,并通过系统告知申请人 |
此外还有几个特殊入口:药械组合产品按药械组合产品的有关规定办理属性界定;创新医疗器械的分类按创新医疗器械特别审查程序办理;日常监管、稽查、投诉举报、司法案件等特殊情形中需要确认管理属性或类别的,按特殊情形分类界定程序处理。
四、申请前必须满足的条件与资料
公告对前置条件写得很直接:应当已完成产品的前期研究、具有基本定型产品,并确保资料的合法、真实、准确、完整和可追溯。产品还在方案论证、参数频繁变动阶段就提交,一旦定型结果与申请资料不符,分类结果很可能被判为不适用。
资料层面,公告以附件形式给出了《医疗器械分类界定申请资料要求》、申请表格式,以及告知书、预分类界定意见书等格式。关键不是把表填完,而是让申请资料中的产品描述、预期用途、结构组成、接触部位与接触时间等信息,与后续注册申报资料保持完全一致。
五、结果的效力边界:什么时候”不适用”
分类界定结果不是”免疫壳”,公告明确划定了它的适用边界:
| 情形 | 后果 |
|---|---|
| 注册或备案产品资料中的主要内容(如主要原材料、生产工艺、工作原理、结构组成、使用方法、接触部位及接触时间、预期目的等)与分类界定申请资料或者告知书不一致 | 分类界定结果不适用 |
| 结果用途 | 仅供申请医疗器械注册或者办理备案时使用 |
| 结果性质 | 是注册申报或备案路径的重要指引,但不代表对产品预期用途或安全性有效性的认可 |
| 对结果有异议 | 可与分类界定结果告知部门沟通;仍有异议的,可进一步完善资料后重新提交分类界定申请 |
这条”不一致即不适用”的规则是实务中最常见的翻车点:分类阶段为论证”风险低”淡化产品特征,注册阶段又把特征写全,两边对不上,分类结果直接作废。
六、如果已经申报了才发现类别存疑
尚未备案、尚未受理注册的。 产品未列入《分类目录》且属于以下情形之一——未经分类界定信息系统告知结果的;已告知结果但申报资料与申请资料不一致、可能影响分类的;按《条例》有关规定直接申请第三类注册的——由备案部门或受理部门按《条例》《医疗器械分类规则》及相关指导原则判定管理类别;仍无法确定的,由备案人或申请人参照”新研制”或”管理类别存疑”情形提出分类界定申请。
已受理、进入技术审评阶段的。 通过医疗器械分类沟通协调机制,由器械标管中心会同国家药监局器审中心或相关省级药品监督管理部门研究确定,且器械标管中心应当优先处理。审评阶段发现类别问题,不必撤回重报。
七、2026年新动向:目录调整提速,结果公开更透明
2026年第53号公告替代2021年第60号公告,目录更新的节奏与路径更清晰;2026年第52号就分类调整有关工作作出安排,管理类别变化后的处理需单独对照执行,这与 UDI 等按类别确定义务的配套要求直接相关。此外,标管中心加强对省级部门的指导并可抽查回复结果,不同省级部门意见不一致时组织研究确定管理类别并公开,同时定期公布分类界定信息——提交前先查已公开的分类界定结果汇总,同类产品已有明确结果时,往往不必重复申请。
八、常见难点与实操建议
| 常见难点 | 典型表现 | 建议做法 |
|---|---|---|
| 路径选错 | 把目录动态调整、分类界定、属性界定混为一谈,提交对象错误 | 先按”是否新研制/是否类别存疑/是否药械组合”三步定位 |
| 产品未定型就申请 | 方案仍在调整,资料与最终产品不一致 | 待前期研究完成、基本定型后再提交 |
| 申请资料与注册资料不一致 | 分类阶段淡化特征,注册阶段写全要素 | 一次写准,两边同源同版 |
| 忽视接触部位与接触时间 | 只对比材料与原理,漏掉接触时间变化带来的风险升级 | 按公告列举的要素逐项比对并留痕 |
| 结果出来后放松管理 | 未关注目录调整对已注册产品类别的影响 | 建立分类符合性定期复核机制 |
分类界定属于典型的专业判断事项。华睿医疗在以往的分类界定与属性判定项目中,遇到过不少”资料写法差异导致结果不适用”的案例,在产品立项阶段做一次分类预判,通常就能省掉一轮返工。类别确定后,一路是一类医疗器械备案,一路是二类三类医疗器械注册,两条路的资料深度与审评要求差别很大,建议在定类别的同时把注册路径一起定下来;产品形态较新、判断尺度不易把握的,可先做一次单独的医疗器械法规咨询。
具体操作请以官方最新要求为准。
来源引用
- 国家药监局关于规范医疗器械产品分类界定工作的公告(2024年第59号,2024年5月11日发布,2024年9月1日起实施)
- 《〈关于规范医疗器械产品分类界定工作的公告〉解读》(国家药监局)
- 国家药监局关于发布医疗器械分类目录动态调整工作程序的公告(2026年第53号,2026年5月29日发布并实施)
- 国家药监局关于发布医疗器械分类目录动态调整工作程序的公告(2021年第60号,已被2026年第53号公告废止)
- 国家药监局医疗器械分类调整有关工作的公告(2026年第52号)
- 总局办公厅关于规范医疗器械产品分类有关工作的通知(食药监办械管〔2017〕127号,2024年9月1日废止)
- 《医疗器械监督管理条例》《医疗器械分类规则》《医疗器械分类目录》
关于河南华睿医疗科技有限公司(华睿医疗)
河南华睿医疗科技有限公司是一家专注于医疗器械注册与合规服务的专业机构,提供医疗器械首次注册、变更注册、延续注册、临床评价、质量管理体系辅导、生产许可办理等一站式解决方案。公司拥有资深法规团队,熟悉 NMPA 审评要求,致力于帮助医疗器械企业高效完成产品上市。如需咨询,请联系华睿医疗专业顾问。官网:www.huaruiyl.com | 联系电话:15515875895
本文由河南华睿医疗科技有限公司整理发布。