服务热线:15515875895
一、四年后的首次修订,动了哪些结构
现行《人工智能医疗器械注册审查指导原则》由器审中心以2022年第8号通告发布。2026年9月14日,器审中心就修订版公开征求意见,反馈截止2026年10月12日。
把两版正文按段落程序化提取后对比:2022版292段、正文约2.40万字符,2026版360段、正文约3.08万字符,篇幅增加约28%。八章主骨架保持稳定,增量集中在”五、技术考量”。
| 对比项 | 2022年第8号 | 2026年修订版 |
|---|---|---|
| 正文段落 | 292 段 | 360 段 |
| 正文规模 | 约 2.40 万字符 | 约 3.08 万字符 |
| 新增技术分支 | — | 跨模态图像合成功能、多模态产品、多病种产品、大模型 |
| 注册申报资料章节 | 产品注册、变更注册、延续注册 | 产品注册、变更注册 |
主骨架没变,意味着已按2022版口径准备的资料不会推倒重来,需要补的是新章节的口径。
二、技术考量章节的增与并
“五、技术考量”节数仍为16节,但内容重组明显。
| 2022年版 | 2026年修订版 | 变化 |
|---|---|---|
| 压力测试、对抗测试(两节) | 压力测试和对抗测试 | 合并为一节 |
| 集成学习、迁移学习、强化学习、联邦学习(四节) | 集成学习、迁移学习、强化学习和联邦学习 | 四节并一节 |
| 人因与可用性 | 可用性工程 | 更名,与可用性工程指导原则口径对齐 |
| — | 跨模态图像合成功能、多模态产品、多病种产品、大模型 | 新增四节 |
“人因与可用性”更名为”可用性工程”,与《医疗器械可用性工程注册审查指导原则》用语对齐;修订稿同时把自身定位为”数字医疗指导原则体系”的组成部分。审评口径正从单独立规转向嵌入既有规则体系。
三、最大变化:大模型的三条技术路线
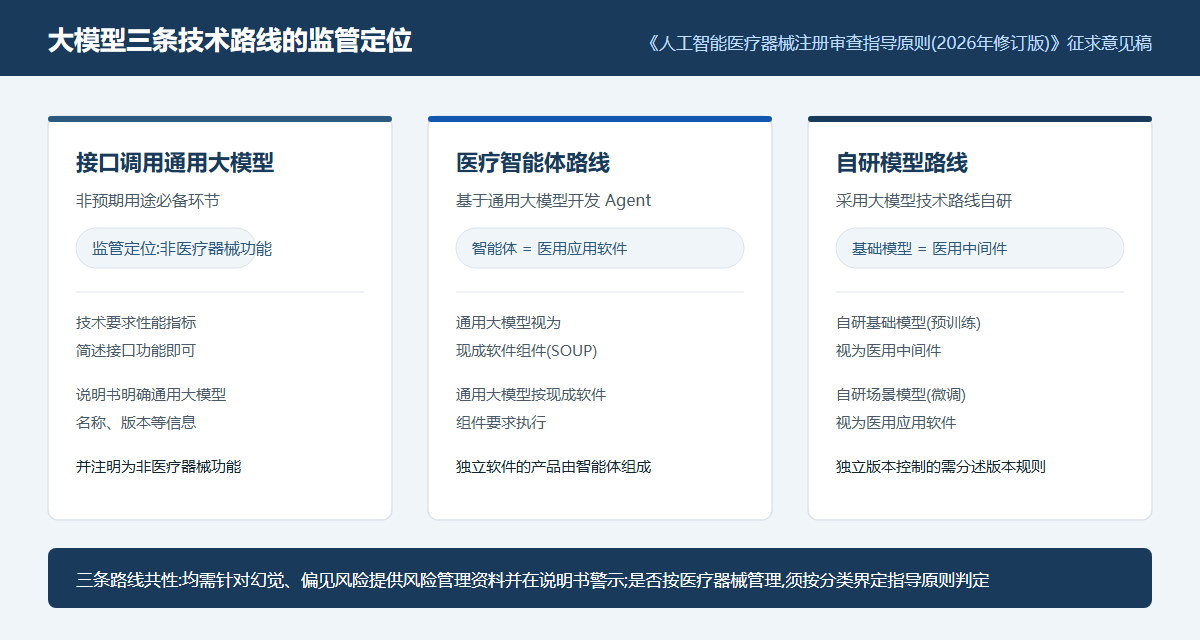
修订稿给出的判断很直接——当前医疗器械难以直接部署大模型,但可以通过三种方式使用,无论哪种情形都要考虑国家相关法律法规要求和数据安全要求。
| 技术路线 | 监管定位 | 核心要求 |
|---|---|---|
| 接口调用通用大模型(非预期用途必备环节) | 非医疗器械功能 | 技术要求简述接口功能;说明书明确大模型名称、版本等信息并注明为非医疗器械功能 |
| 接口调用通用大模型(预期用途必备环节) | 现成软件组件 | 明确大模型信息与接口规格并提供研究资料;技术要求与说明书载明大模型信息、接口规格和性能指标 |
| 基于通用大模型开发医疗智能体 | 智能体为医用应用软件,通用大模型为现成软件组件 | 通用大模型按现成软件组件要求执行;独立软件的产品由医疗智能体组成 |
| 大模型技术路线自研模型 | 自研基础模型为医用中间件,自研场景模型为医用应用软件 | 两者独立版本控制的,技术要求需分述发布版本和版本命名规则 |
三条路线的共性要求是:均需针对幻觉、偏见等风险提供风险管理资料,并在说明书予以警示提示;若适用,还要提供涌现能力和模型蒸馏技术的研究资料——接口调用且视为非医疗器械功能的情形可豁免涌现能力要求。
一个容易被跳过的边界条款:医学大模型和医学智能体是否按医疗器械管理,要根据相应分类界定指导原则判定,必要时申请医疗器械分类界定。对大量内部效率工具和患者服务类产品,这是第一道必答题,可参考医疗器械法规咨询。
四、新产品形态的边界:简单集成不算
新增的三节各有一条明确的排除或限制条款:
- 跨模态图像合成:由一种模态图像生成另一种模态的类似图像,如基于MR图像生成”类CT图像”。修订稿明确合成图像并非真实数据,存在伪病灶生成、病理特征失真等问题,不能单独用于诊断,软件用户界面和说明书需明示。
- 多模态产品:一个算法输入两种及以上模态数据、输出单病种辅助决策。需提供不同模态鉴别能力关系图,明确模态结论矛盾时的仲裁机制,并按完整模态、部分模态、单一模态、任一模态分别评估性能。两个及以上单模态单病种(同病)产品的简单集成不属于多模态产品。
- 多病种产品:一个算法实现两种及以上疾病辅助决策。每种疾病需单独明确性能指标,并明确算法输出的优先级排序原则和判定准则,提供病种间混淆矩阵。两个及以上单模态单病种(异病)产品的简单集成不属于多病种产品。
把几个已上市的单病种算法打包成一个界面,按修订稿口径既不享受多模态、多病种的章节待遇,也不能合并提交资料,需要按病种、按模态拆开准备。
五、两个容易被忽略的收紧点
其一,持续学习/自适应学习仍然从严。 修订稿要求,持续学习/自适应学习应关闭自学习功能,或者虽开放自学习功能但不得投入使用,即用户始终使用产品原有功能,自学习功能仅用于算法训练或医学科研。该口径与2022版一致,说明监管态度尚未松动。
其二,临床评价的指向更明确。 新增四节的收尾句式统一为”临床评价要求详见人工智能医疗器械临床评价相关指导原则”。同期公开征求意见的还有《人工智能多病种辅助决策医疗器械临床评价注册审查指导原则(征求意见稿)》,技术审评与临床证据两条线在同步重构,做注册路径规划时应把两份征求意见稿放在一起读。
六、注册人现在就该做的四件事
- 定位技术路线。在研产品若涉及大模型,先对照三条路线判断属于非医疗器械功能、现成软件组件,还是医用中间件加医用应用软件的组合。
- 补齐幻觉与偏见的风险管理资料。这是三条路线的共同要求,也是过去申报资料里普遍缺失的部分。
- 核对新产品形态的适用性。有多病种、多模态规划的产品,重点确认是否落入”简单集成”的排除条款。
- 关注定稿节奏。征求意见稿不是定稿,条款以最终发布版本为准;涉及二类、三类注册的,可先了解二类三类医疗器械注册的申报要求,再统一排期。
本指导原则是供注册申请人、审评人员和检查人员使用的指导文件,不涉及行政审批事项,亦不作为法规强制执行。企业申报涉及体系与资料准备的,可结合注册配套技术服务同步推进。
具体操作请以官方最新要求为准。
来源引用
- 国家药监局医疗器械技术审评中心:关于公开征求《人工智能医疗器械注册审查指导原则(2026年修订版)(征求意见稿)》意见的通知(2026-09-14)
- 国家药监局器审中心关于发布人工智能医疗器械注册审查指导原则的通告(2022年第8号)
- 《人工智能医疗器械注册审查指导原则(2026年修订版)征求意见稿》原文(器审中心官网附件)
- 《医疗器械软件注册审查指导原则(2022年修订版)》《医疗器械网络安全注册审查指导原则(2022年修订版)》《移动医疗器械注册审查指导原则(2025年修订版)》《医疗器械可用性工程注册审查指导原则》
关于河南华睿医疗科技有限公司(华睿医疗)
河南华睿医疗科技有限公司是一家专注于医疗器械注册与合规服务的专业机构,提供医疗器械首次注册、变更注册、延续注册、临床评价、质量管理体系辅导、生产许可办理等一站式解决方案。公司拥有资深法规团队,熟悉 NMPA 审评要求,致力于帮助医疗器械企业高效完成产品上市。如需咨询,请联系华睿医疗专业顾问。官网:www.huaruiyl.com | 联系电话:15515875895
本文由河南华睿医疗科技有限公司整理发布。