服务热线:15515875895
一、背景:配套检查文件分两步落地
2025 年 11 月 4 日,国家药监局发布新修订《医疗器械生产质量管理规范》(公告 2025 年第 107 号,共 15 章 132 条),自 2026 年 11 月 1 日起施行。配套文件分两步落地:
- 通用检查指导原则已印发:2026 年 9 月,国家药监局印发《医疗器械生产质量管理规范检查指导原则》(国药监械管〔2026〕14 号),自 2026 年 11 月 1 日起施行,原《医疗器械生产质量管理规范现场检查指导原则》(食药监械监〔2015〕218 号)同时废止。
- 专项检查指导原则正在征求意见:2026 年 9 月 24 日,国家药监局发布《医疗器械生产质量管理规范无菌医疗器械检查指导原则(征求意见稿)》和《医疗器械生产质量管理规范植入性医疗器械检查指导原则(征求意见稿)》,公开征求意见至 2026 年 10 月 8 日。
新规同时明确:2026 年 11 月 1 日起,无菌、植入、体外诊断试剂、定制式义齿、独立软件类医疗器械的生产质量管理,应当同时符合新修订《规范》和相应现行《规范》附录要求。
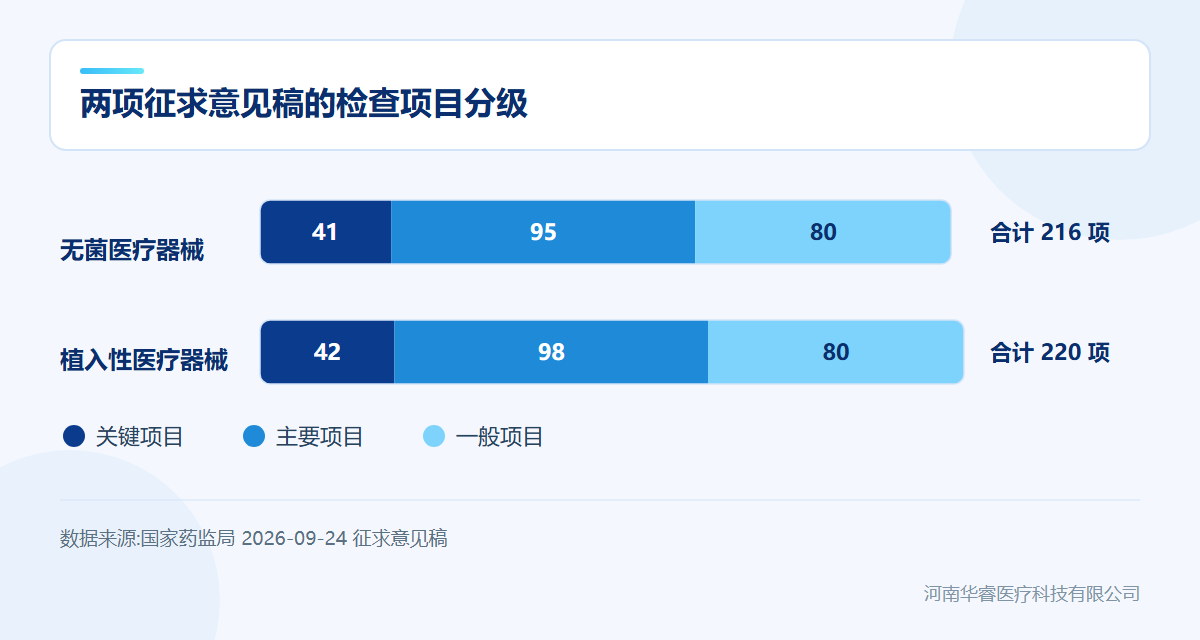
二、核心数据:无菌 216 项、植入 220 项
| 征求意见稿 | 检查项目合计 | 关键项目 | 主要项目 | 一般项目 |
|---|---|---|---|---|
| 无菌医疗器械检查指导原则(征求意见稿) | 216 项 | 41 项 | 95 项 | 80 项 |
| 植入性医疗器械检查指导原则(征求意见稿) | 220 项 | 42 项 | 98 项 | 80 项 |
两份文件的分级依据一致:按条款在质量管理体系中的重要性,以及不符合可能带来的质量安全风险程度,划分为关键、主要、一般三个等级。
三、关键项目落在哪里:三个官方示例
两份征求意见稿给出的示例,可以据此理解”关键项目”的落点:
- 机构与人员(无菌器械):”生产管理部门和质量管理部门负责人不得互相兼任””质量管理部门应当独立履行质量保证和质量控制职责,并对产品质量有否决权”均为关键项目,分别对应《规范》第十四条、第十五条。
- 生产管理(植入性器械):”企业应当建立批号管理规定,明确生产批号和灭菌批号的关系,每批(台)产品均应当有生产记录,并满足追溯要求”为关键项目,对应《规范》第八十一条和《植入附录》2.6.7。
- 验证与确认(植入性器械):企业对涉及生物安全性的病毒和其他传染性病原体的灭活、去除工艺,应当确认其有效性并保留验证报告,该项目为关键项目,对应《植入附录》2.6.15、2.5.4。
检查类型与结果判定,遵循《医疗器械生产质量管理规范检查指导原则》。
四、更该记住的是量化阈值:生产许可核查怎么判定
通用《检查指导原则》共 200 项(关键项目 39 项、主要项目 88 项、一般项目 73 项),把过去偏描述的检查结论改成了可量化判定:
| 核查结论 | 判定标准 |
|---|---|
| 通过核查 | 未发现关键项目或者主要项目不符合,且一般项目不符合数量不满 5 项 |
| 未通过核查 | 存在虚假、欺骗行为;或关键项目不符合数量 3 项及以上;或关键项目与主要项目不符合总数量 10 项及以上;或不符合项目总数量 20 项及以上 |
| 整改后复查 | 不属于上述情形,但存在需要整改的不符合项目 |
还有两条容易被忽视的规则:
- 多项不符合项相互关联、可能导致质量管理体系存在系统性风险的,视为”质量保证”章节存在关键不符合项;
- 对前两次检查重复出现的不符合项,项目风险等级可根据具体情况上升一级。
上市后监督检查分为全项目检查与非全项目检查,结论分为未发现不符合项目、自行整改、暂停生产整改、限期整改四种;结论为暂停生产整改的,应当全面评估产品质量安全风险,必要时召回相关产品。
五、非全项目检查:三类主体”最少要查哪些章节”
这一清单也可直接用作企业自查范围:
| 主体 | 非全项目检查至少应覆盖的章节 |
|---|---|
| 自行生产的注册人、备案人 | 质量保证、采购与原材料管理、生产管理、质量控制与产品放行、分析与改进 |
| 委托生产的注册人、备案人 | 质量保证、机构与人员、质量控制与产品放行、委托生产与外协加工、分析与改进 |
| 受托生产企业 | 质量保证、采购与原材料管理、生产管理、质量控制与产品放行、分析与改进 |
可见,委托生产的注册人需要额外覆盖”委托生产与外协加工”章节,质量协议与受托方管理是必查内容。
六、企业准备建议
| 时间节点 | 建议动作 |
|---|---|
| 2026 年 10 月 8 日前 | 研读两份专项征求意见稿,核对与本企业产品、工艺相关的项目设置,如有意见按规定渠道反馈 |
| 2026 年 11 月 1 日前 | 完成体系文件换版,把《规范》条款与无菌/植入附录条款逐条对应到部门、岗位与记录 |
| 持续推进 | 按”关键—主要—一般”分级自查,优先补齐关键项目;重点关注灭菌与无菌屏障、批号与追溯、生物安全性验证、设计开发与验证确认的衔接 |
过渡期安排已经明确:11 月 1 日前已受理但未现场核查、或已核查但因企业未完成整改而未作出许可决定的,11 月 1 日起按新修订《规范》核查;企业完成第一类医疗器械生产备案后,监管部门应当在 3 个月内开展现场检查。
对体系基础较薄弱、或首次迎接附录类检查的企业,先做差距分析通常比事后整改更省时间。华睿医疗可提供质量管理体系换版辅导、无菌与植入类附录对标以及生产许可核查准备支持,帮助企业平稳衔接新规。
七、同期法规动态
- 2026 年 9 月 24 日,器审中心就 α-氰基丙烯酸酯类医用粘合剂(2026 年修订版)、可吸收止血产品(2026 年修订版)等 4 项注册审查指导原则公开征求意见,反馈截止 2026 年 10 月 20 日。
- 2026 年 9 月 23 日,国家药监局发布 2026 年第 95 号公告,根据企业申请注销导丝等 11 个医疗器械注册证书,涉及 5 家企业。
具体操作请以官方最新要求为准。
来源引用
- 国家药监局关于印发医疗器械生产质量管理规范检查指导原则的通知(国药监械管〔2026〕14 号,2026 年 11 月 1 日施行)
- 中国食品药品网:针对无菌、植入性医疗器械,两项检查指导原则征求意见(2026-09-24)
- 国家药监局药品审核查验中心:医疗器械生产质量管理规范检查指导原则(全文转发,2026-09)
- 国家药监局关于发布医疗器械生产质量管理规范的公告(2025 年第 107 号)
- 国家药监局医疗器械技术审评中心:关于公开征求 α-氰基丙烯酸酯类医用粘合剂等 4 项注册审查指导原则意见的通知(2026-09-24)
- 中国食品药品网:国家药监局注销导丝等 11 个医疗器械注册证书(2026-09-23)
关于河南华睿医疗科技有限公司(华睿医疗)
河南华睿医疗科技有限公司是一家专注于医疗器械注册与合规服务的专业机构,提供医疗器械首次注册、变更注册、延续注册、临床评价、质量管理体系辅导、生产许可办理等一站式解决方案。公司拥有资深法规团队,熟悉 NMPA 审评要求,致力于帮助医疗器械企业高效完成产品上市。如需咨询,请联系华睿医疗专业顾问。官网:www.huaruiyl.com | 联系电话:15515875895
本文由河南华睿医疗科技有限公司整理发布。