服务热线:15515875895
一、检查规则换版:11月1日起按新《规范》判定
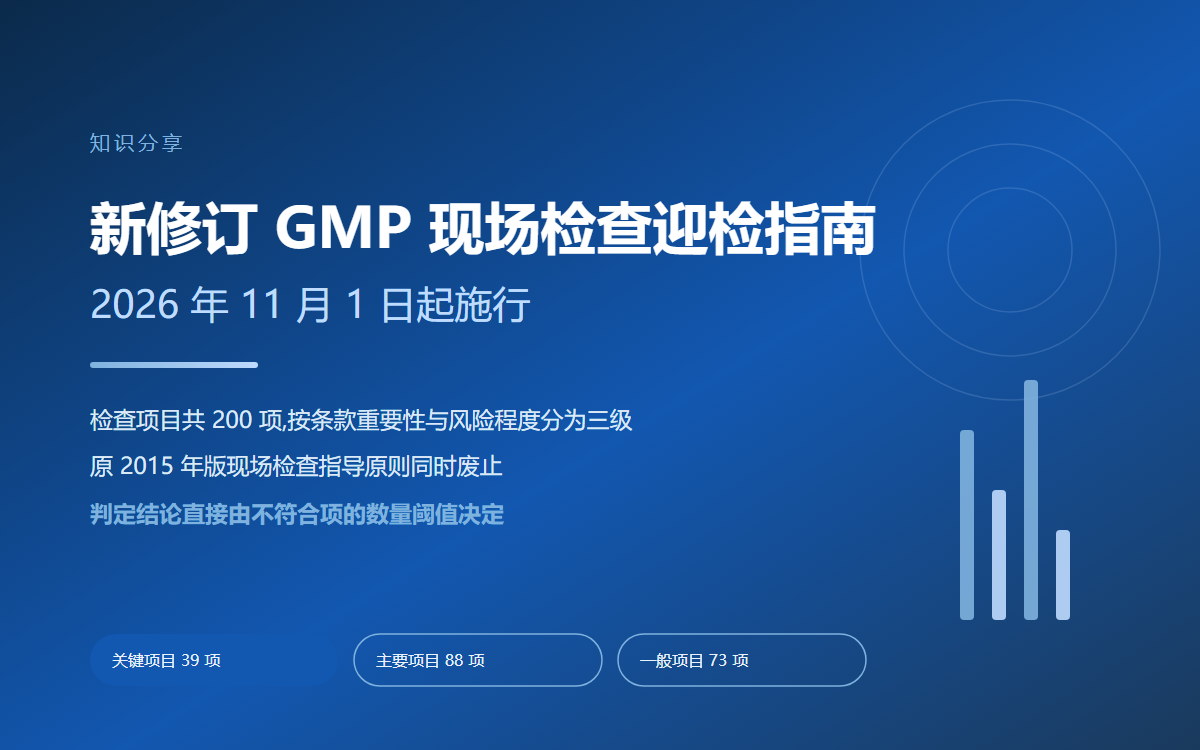
新修订《医疗器械生产质量管理规范》(2025年第107号)自2026年11月1日起施行。为配合落地,国家药监局印发《医疗器械生产质量管理规范检查指导原则》(国药监械管〔2026〕14号),同样自2026年11月1日起施行,原国家食品药品监督管理总局印发的《医疗器械生产质量管理规范现场检查指导原则》(食药监械监〔2015〕218号)同时废止。
施行日期前后怎么衔接,通知里有三条明确安排:
| 情形 | 适用规则 |
|---|---|
| 2026年11月1日及以后 | 严格按新修订《规范》开展生产许可核查和上市后监督检查,并按《检查指导原则》判定处置 |
| 2026年11月1日之前 | 按现行《规范》开展生产许可核查,同步参照《检查指导原则》评估企业执行新《规范》情况并提出整改建议 |
| 11月1日前已受理未现场核查,或已核查但因企业未完成整改而未作决定的 | 11月1日起按新修订《规范》开展核查 |
| 第一类器械生产备案后 | 药品监督管理部门应当在3个月内对其提交资料及执行《规范》情况开展现场检查 |
此外,2026年11月1日起,无菌、植入、体外诊断试剂、定制式义齿、独立软件类医疗器械的生产质量管理,应当同时符合新修订《规范》和相应现行《规范》附录要求。这几类企业的迎检准备要按”规范加附录”两层来做。
二、200项检查项目怎么分级
《检查指导原则》基于《规范》各条款在质量管理体系中的重要性及其不符合带来的质量安全风险程度,把条款划分为关键项目、主要项目、一般项目三个等级,分别以三颗星、两颗星、一颗星标注。检查项目共200项:
| 项目等级 | 数量 | 定义 |
|---|---|---|
| 关键项目(***) | 39 项 | 对产品质量管理体系运行有重大影响,其不符合会导致产品质量安全风险 |
| 主要项目(**) | 88 项 | 对产品质量管理体系运行有较大影响,其多项不符合叠加会导致产品质量安全风险 |
| 一般项目(*) | 73 项 | 对产品质量管理体系运行有一定影响,其不符合可能导致产品质量安全风险 |
这个分级不是荣誉标签,而是直接挂钩判定结论的计算单位——下面这张表才是迎检时真正要盯住的。
三、判定红线:数量阈值决定结论
生产许可核查的结论分为”通过核查””未通过核查””整改后复查”三种情形。判定原则如下:
| 判定结论 | 触发条件 |
|---|---|
| 通过核查 | 未发现关键项目或主要项目不符合,且一般项目不符合数量不满5项 |
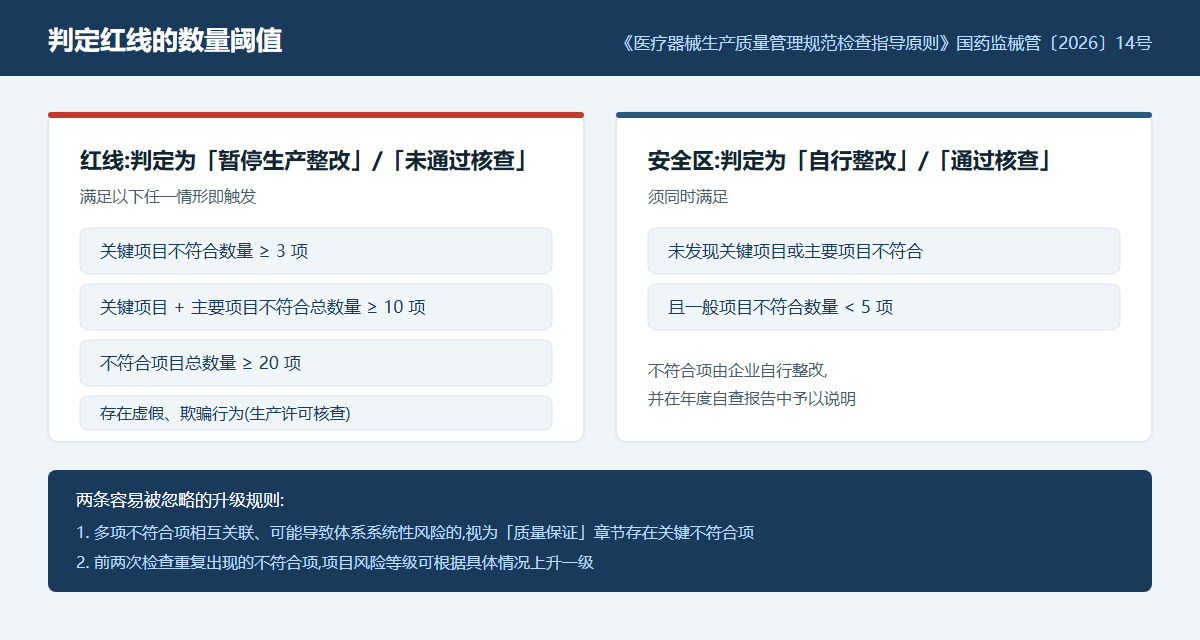
| 未通过核查 | 存在下列情形之一:①存在虚假、欺骗行为;②关键项目不符合数量3项及以上;③关键项目和主要项目不符合总数量10项及以上;④不符合项目总数量20项及以上 |
| 整改后复查 | 不属于”未通过核查”的情形 |
上市后监督检查的全项目检查,结论分为”未发现不符合项目””自行整改””暂停生产整改””限期整改”四种情形,阈值逻辑与生产许可核查一致:
| 判定结论 | 触发条件 |
|---|---|
| 未发现不符合项目 | 检查未发现不符合项目 |
| 自行整改 | 未发现关键项目或主要项目不符合,存在一般项目不符合但数量不满5项 |
| 暂停生产整改 | ①关键项目不符合数量3项及以上;②关键项目及主要项目不符合总数量10项及以上;③不符合项目总数量20项及以上 |
| 限期整改 | 不属于”暂停生产整改”且存在关键或者主要不符合项目 |
两条后果需要特别注意:判定为暂停生产整改的,药品监督管理部门应当要求被检查企业暂停生产,待不符合项目全部完成整改并经跟踪检查合格后方可恢复生产;规定时限内未能提交整改资料或整改不到位的,最终结论同样按暂停生产整改处理。判定为限期整改的,注册人或备案人应当全面评估产品质量安全风险,必要时召回相关产品。
四、全项目与非全项目检查:三类企业覆盖章节不同
上市后监督检查按覆盖范围分为两类。全项目检查覆盖《规范》全部适用项目;非全项目检查只覆盖部分章节,但覆盖哪些章节有硬性下限,且按企业类型区分:
| 企业类型 | 非全项目检查至少应覆盖的章节 |
|---|---|
| 自行生产的注册人、备案人 | 质量保证、采购与原材料管理、生产管理、质量控制与产品放行、分析与改进 |
| 委托生产的注册人、备案人 | 质量保证、机构与人员、质量控制与产品放行、委托生产与外协加工、分析与改进 |
| 受托生产企业 | 质量保证、采购与原材料管理、生产管理、质量控制与产品放行、分析与改进 |
三类的共同项是”质量保证””质量控制与产品放行””分析与改进”;委托生产的注册人,备案人则额外被要求覆盖”机构与人员”和”委托生产与外协加工”两章。这与新《规范》新增”委托生产与外协加工”章节的用意一致——委托不等于免责,注册人自身的体系责任同样在检查范围内。
还有两条容易被忽略的判定规则:
- 系统性风险升级:对多项不符合项相互关联、可能导致质量管理体系存在系统性风险的,视为”质量保证”章节存在关键不符合项。这意味着若干条一般项目或主要项目的不符合,若被认定为相互关联,可能直接转化为一项关键不符合。
- 重复不符合升级:对前两次检查重复出现的不符合项,项目风险等级可根据具体情况上升一级。历史检查记录因此具有累积效应,上一轮的整改不能只做表面闭环。
五、迎检准备清单
按现行申报与检查实务,建议在11月1日前完成以下动作:
- 做一次条款级差距分析。以200项检查项目为清单,逐条对照本企业体系文件与实际运行记录,标注”符合/部分符合/缺失”三档,形成差距台账。
- 优先补齐三个新增章节。”质量保证””验证与确认””委托生产与外协加工”是新《规范》新增内容,通常也是检查关注点,体系文件与现场记录要同时到位。
- 清理历史不符合项。把前两次检查的不符合项单独列出,确认整改措施已落到文件与记录层面,避免同一问题二次出现而被升级处理。
- 核对附录适用性。属无菌、植入、体外诊断试剂、定制式义齿、独立软件类的企业,确认《规范》与对应附录的双重要求都已覆盖。
- 准备迎检资料包。包括质量手册与程序文件清单、人员与培训记录、设备与计量台账、采购与供应商档案、批生产与检验记录、不合格品与变更记录、内审与管理评审记录、年度自查报告。
- 做一次模拟检查。按非全项目检查的章节范围组织内部或第三方预检,重点演练现场问答与记录追溯。
体系换版与生产许可核查衔接的具体要求,可参考新修订GMP解读;涉及生产许可变更、延续的,可先了解生产与经营许可办理的办理口径,再统一排期。
六、现场应答与整改报告要点
现场检查中,检查组通常按”文件—记录—现场”三条线交叉验证。应答时建议把握三点:一是如实说明,不夸大体系覆盖范围;二是记录可追溯,任何口头说明都要能落到具体文件或记录编号;三是当场确认不符合项的表述与条款对应关系,避免事后对条款理解产生分歧。
若收到不符合项,整改报告建议按”条款原文—不符合事实—原因分析—纠正措施—预防措施—整改证据—有效性验证”七段式撰写,逐项对应,不要合并同类项。整改期限和跟踪检查安排以监管部门要求为准。
具体操作请以官方最新要求为准。
来源引用
- 国家药监局关于印发医疗器械生产质量管理规范检查指导原则的通知(国药监械管〔2026〕14号,2026年9月14日)
- 《医疗器械生产质量管理规范检查指导原则》(2026年11月1日起施行)
- 国家药监局关于发布医疗器械生产质量管理规范的公告(2025年第107号)
- 《医疗器械生产质量管理规范现场检查指导原则》(食药监械监〔2015〕218号,已废止)
- 《医疗器械监督管理条例》《医疗器械生产监督管理办法》
关于河南华睿医疗科技有限公司(华睿医疗)
河南华睿医疗科技有限公司是一家专注于医疗器械注册与合规服务的专业机构,提供医疗器械首次注册、变更注册、延续注册、临床评价、质量管理体系辅导、生产许可办理等一站式解决方案。公司拥有资深法规团队,熟悉 NMPA 审评要求,致力于帮助医疗器械企业高效完成产品上市。如需咨询,请联系华睿医疗专业顾问。官网:www.huaruiyl.com | 联系电话:15515875895
本文由河南华睿医疗科技有限公司整理发布。