服务热线:15515875895
一、这份公告解决的是”谁能用、怎么用”
《国家药监局关于进口医疗器械产品在中国境内企业生产有关事项的公告》(2020年第104号)为进口二类、三类器械本地化生产开了简化通道:不必把技术许可或转让给境内公司重新走完整注册,而可由进口注册人在境内设立的企业,用原注册资料申请境内注册。
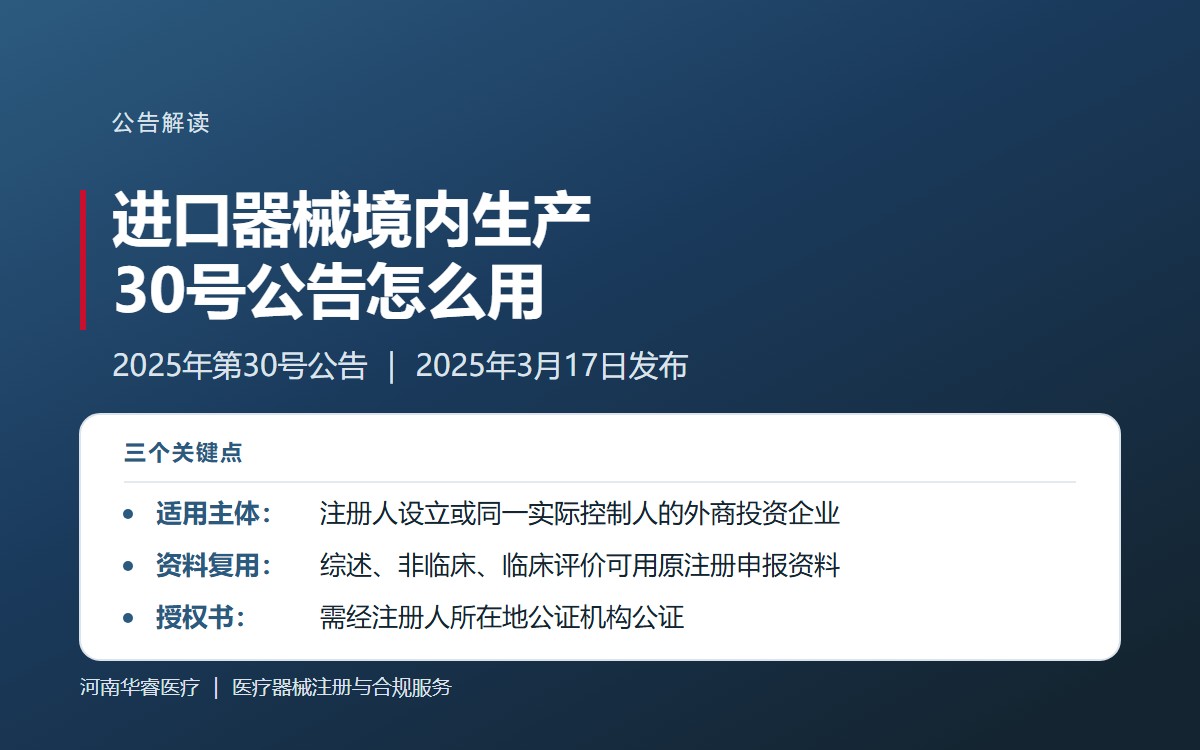
2025年3月17日,国家药监局发布《关于进一步调整和优化进口医疗器械产品在中国境内企业生产有关事项的公告》(2025年第30号),在104号公告框架上做了三处实质调整:
- 明确”外商投资企业”可以是进口注册人设立的企业,也可以是与注册人具有同一实际控制人的企业;
- 明确注册申报资料中哪些可以复用、哪些必须重新准备;
- 明确注册体系核查的关注点与需要提交的承诺性文件。
主体资格的边界过去不够清晰:由第三方受让技术再注册,还是由关联企业直接申报,容易混淆。30号公告把”同一实际控制人”这条通道写明。已落地的案例可参考站内报道:爱尔康国产注册证。
二、适用主体:三种情形可以对号入座
公告适用范围是:进口注册人设立的,或与其具有同一实际控制人的外商投资企业,在境内自行生产已获进口注册证的第二类、第三类产品。
| 情形 | 注册申请人的身份 | 判定要点 |
|---|---|---|
| 情形一:注册人设立 | 进口注册人在境内投资设立的外商投资企业 | 需能证明股权或出资关系,注册人即为出资方 |
| 情形二:同一实际控制人 | 与进口注册人受同一实际控制人控制的外商投资企业 | 需按《公司法》口径证明”能够实际支配公司行为”,并提交佐证文件 |
| 情形三:境内企业投资境外注册人 | 投资境外注册人的境内企业,或与其同一实际控制人的其他境内企业 | 由境内投资方一侧作为申请人,申请该产品注册并自行生产 |
判断情形二时,公告给出定义指引:实际控制人按《公司法》指通过投资关系、协议或其他安排能够实际支配公司行为的人。材料上,需提交双方具有同一实际控制人的说明及佐证文件;说明可含股权关系说明,佐证应包括距申请日最近的《企业年度报告书》等含实际控制人信息的报告,并已按主管部门要求上传或披露。
佐证材料要求的是”距注册申请日期最近”的年度报告,不是随便哪一年的。
三、注册申报:哪些资料能复用,边界在哪
公告对资料的复用做了分层。
| 资料类别 | 能否复用原进口注册申报资料 | 备注 |
|---|---|---|
| 综述资料 | 可以 | 需按2021年第121号(器械)、第122号(体外诊断试剂)的格式与目录提交 |
| 非临床资料 | 部分可以 | 安全和性能基本原则清单、产品技术要求及检验报告除外,须重新准备 |
| 临床评价资料 | 可以 | 原注册申报的临床评价资料可直接使用 |
| 产品技术要求及检验报告 | 不可以 | 应当体现产品符合适用的强制性标准要求 |
| 注册人授权书 | 必须另行出具 | 明确同意申请人使用原注册申报资料开展境内注册申报和生产产品 |
| 同一实际控制人说明及佐证 | 必须另行出具 | 说明+最近一期企业年度报告书等,存档备查 |
第一,产品技术要求与检验报告不能照搬:境内生产的产品要按境内适用的强制性标准重新形成技术要求并检验。第二,授权书不是一份普通公函,公告要求经进口医疗器械注册人所在地公证机构公证;缺了公证环节,材料会被直接退回。
资料复用不等于责任转移。境内注册申请人成为新的注册人,对产品的安全性、有效性和质量可控性承担全部责任。二类、三类产品的申报路径与资料构成,可对照:二类三类医疗器械注册。
四、体系核查:三项承诺性文件是重点
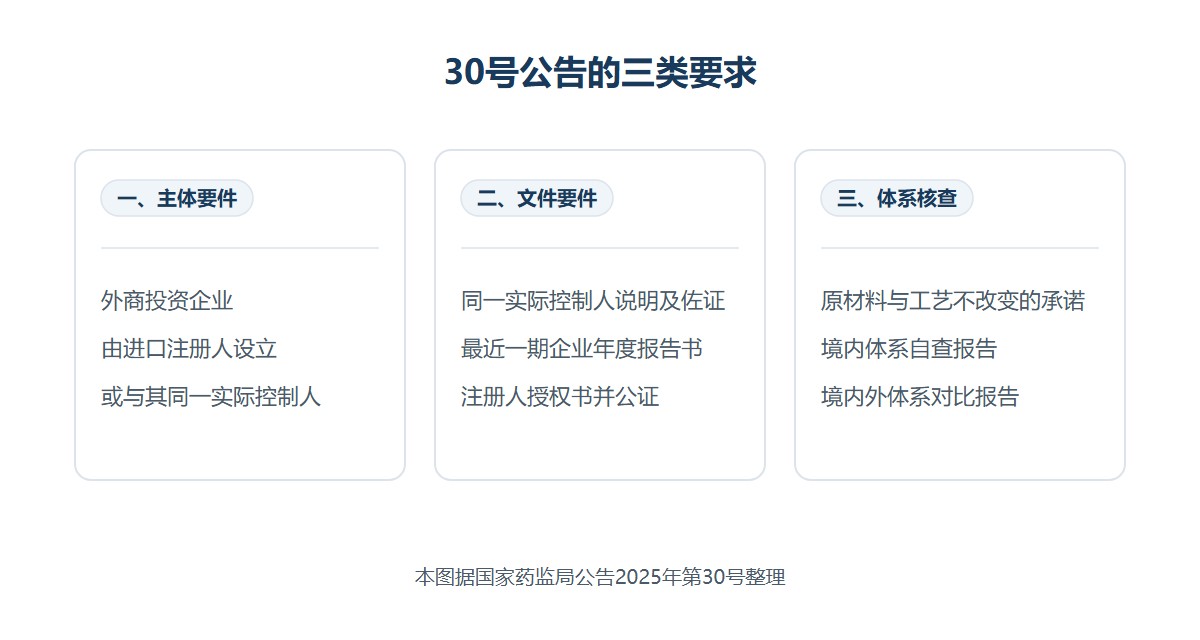
境内注册申请同样要过注册体系核查,30号公告提出了三项要求:
- 注册申请人应当承诺主要原材料和主要生产工艺不发生改变;
- 提供产品在境内生产质量管理体系符合我国《医疗器械生产质量管理规范》的自查报告;
- 提供境内外质量管理体系对比报告。
核查按医疗器械注册质量管理体系核查工作程序开展,重点关注设计开发环节境内外体系的实质等同性。存在差异的,需详细说明差异内容,承诺差异不会引起注册事项变更,同时做好风险分析,明确主要风险点与控制措施。
这一条的实操含义是:设计开发资料不能只交一份境内版本,而要能说清”境外的设计开发控制怎么做、境内如何对应、差异为什么不影响产品”。单纯翻译境外文件,很难支撑”实质等同”。
五、三处容易踩空的细节
第一,创新医疗器械优先办理是有前提的。公告规定,进口创新医疗器械产品按要求在境内生产的,相应注册、生产许可等事项优先办理。”优先”指办理顺序,不是豁免审查。
第二,后续变更与延续按通用规则走。获准注册的产品后续办理变更注册、延续注册等事项,按《医疗器械注册与备案管理办法》《体外诊断试剂注册与备案管理办法》规定办理,不因”进口转境内”而有特殊通道。
第三,注册之后还有生产许可。自行生产需要办理相应的生产许可,两件事的排期要串起来算,否则会出现”证批了、产不了”的空档。
六、企业怎么起步
按现行申报实务,通常按四步推进:先做主体资格自查,确认属于三种情形中的哪一种,备齐股权与实际控制人佐证;再做资料盘点,把可复用的综述、非临床、临床评价资料与必须重做的技术要求、检验报告分开列账;随后准备授权书并安排跨境公证,这一步周期最长,宜最先启动;最后做境内外体系对比与自查报告,把设计开发环节的差异讲透。
河南华睿医疗的进口转境内申报服务,通常从主体资格与资料可否判定开始,再决定申报节奏,避免材料准备到一半才发现主体不适格。涉及法规适用判断的,可参考:医疗器械法规咨询。具体操作请以官方最新要求为准。
来源引用
- 国家药监局关于进一步调整和优化进口医疗器械产品在中国境内企业生产有关事项的公告(2025年第30号,2025年3月17日发布)
- 国家药监局关于进口医疗器械产品在中国境内企业生产有关事项的公告(2020年第104号)
- 《关于进一步调整和优化进口医疗器械产品在中国境内企业生产有关事项的公告》的解读(国家药监局2025年3月18日发布)
- 国家药监局关于公布医疗器械注册申报资料要求和批准证明文件格式的公告(2021年第121号)
- 医疗器械注册与备案管理办法(国家市场监督管理总局令第47号)
关于河南华睿医疗科技有限公司(华睿医疗)
河南华睿医疗科技有限公司是一家专注于医疗器械注册与合规服务的专业机构,提供医疗器械首次注册、变更注册、延续注册、临床评价、质量管理体系辅导、生产许可办理等一站式解决方案。公司拥有资深法规团队,熟悉 NMPA 审评要求,致力于帮助医疗器械企业高效完成产品上市。如需咨询,请联系华睿医疗专业顾问。官网:www.huaruiyl.com | 联系电话:15515875895
本文由河南华睿医疗科技有限公司整理发布。