服务热线:15515875895
一、适用边界:四个条件同时满足才算跨省注册
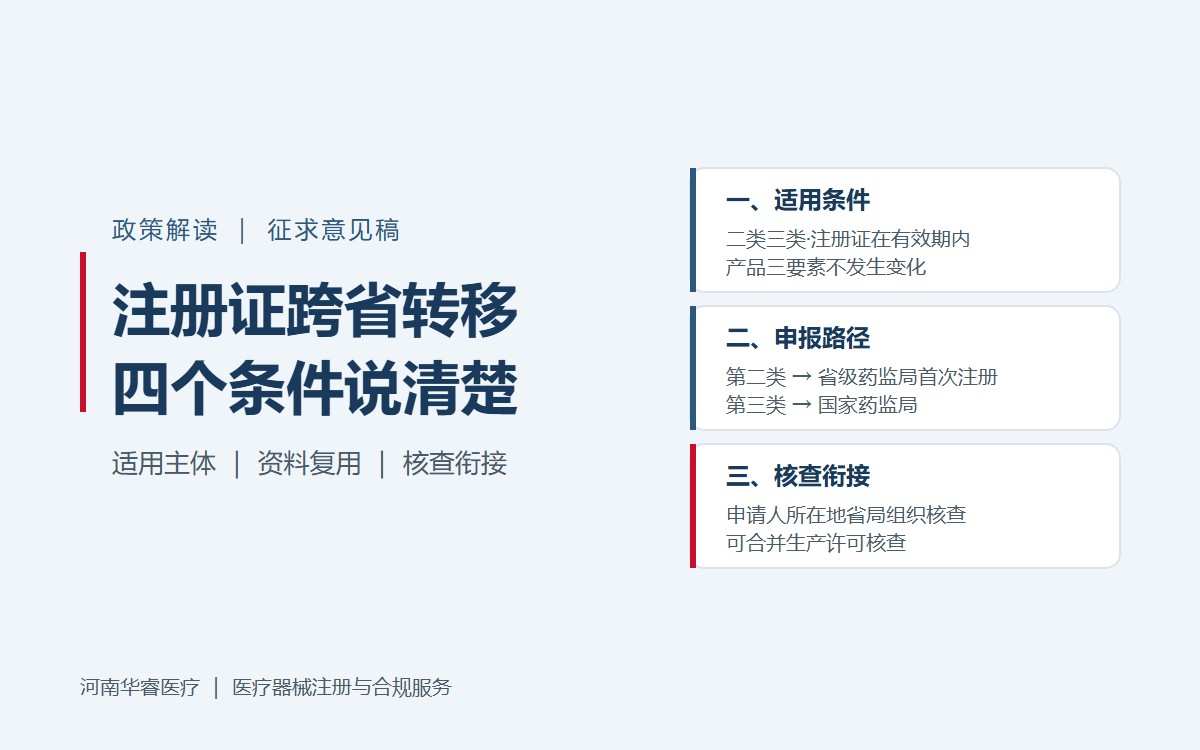
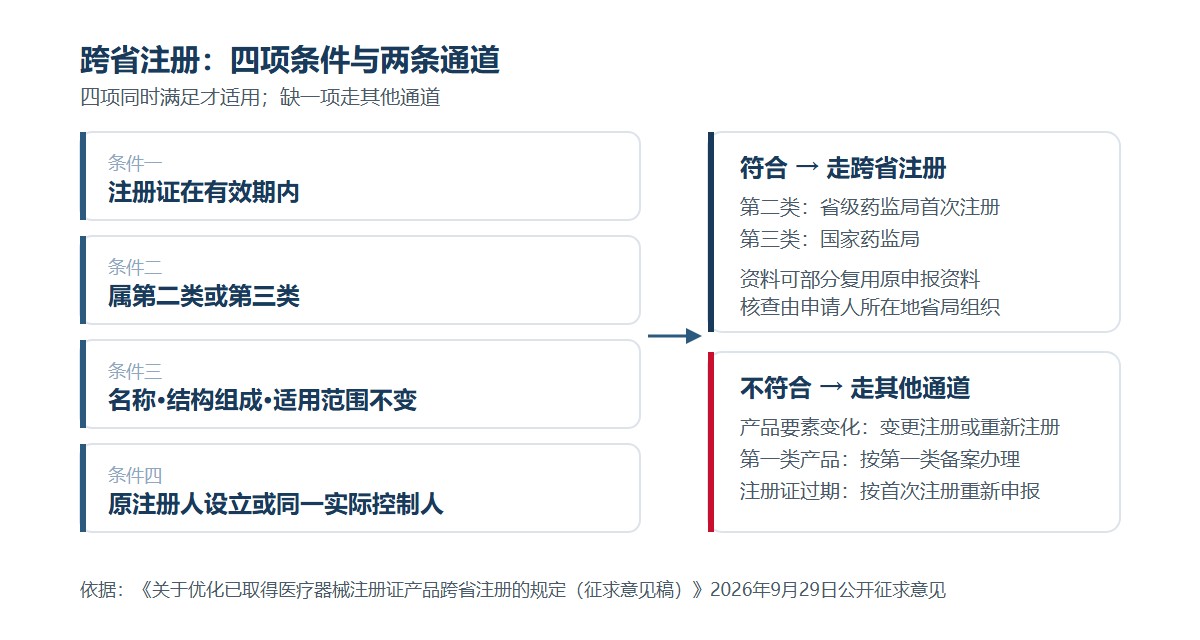
征求意见稿把跨省注册的适用条件写成了四条硬杠杠:产品持有境内医疗器械注册证且在有效期内;按现行分类规则和分类目录属于第二类、第三类;注册证载明的产品名称、结构及组成或主要组成成分、适用范围或预期用途都不发生变化;把注册关系从原产省转入申请人所在省。
这条边界排除的几种情形:产品要改名、改结构组成、改适用范围,本质是变更注册或重新注册,不能借跨省注册绕开技术审评;注册证已经过期的,也不属于转入范围。
| 情形 | 是否适用本规定 | 处理说明 |
|---|---|---|
| 二类或三类注册证在有效期内,产品要素不变,由原产省转入申请人所在省 | 适用 | 按首次注册提交申报 |
| 产品名称、结构组成、适用范围发生变化 | 不适用 | 走变更注册或重新注册 |
| 第一类医疗器械 | 不适用 | 按第一类备案办理 |
| 注册证已过期 | 不适用 | 需按首次注册重新申报 |
| 同省已取得注册证的产品在省内转移 | 可参照 | 稿中明确可以参照本规定执行 |
二、主体资格:申请人得是“自己人”
跨省注册不是谁都能申报。稿子要求申请人要么是原注册人设立的企业,要么与原注册人具有同一实际控制人。实际控制人按公司法定义,指通过投资关系、协议或者其他安排,能够实际支配公司行为的人。
证明材料分两层。第一层是关系说明文件,含双方股权关系;第二层是佐证文件,即距申请日期最近的企业年度报告,须包含实际控制人信息,并已按主管部门要求上传或披露。两份材料由药品监管部门存档备查。
这项设计把范围限定在集团内部重组、生产基地整体迁移这类场景,买证式的第三方转移不在其中。准备材料时不要只交股权结构图,年报里没有实际控制人信息,佐证链就是断的。
三、申报路径与资料复用:哪些能沿用,哪些必须重做
办理部门按管理类别分:第二类由申请人向所在地省级药品监管部门申请首次注册,第三类向国家药监局提交注册申请。申报资料格式沿用2021年第121号、第122号公告的目录,具体格式要求可对照二类三类医疗器械注册。
| 资料类别 | 可否沿用原资料 | 说明 |
|---|---|---|
| 综述资料 | 可以 | 包括首次注册及历次变更、备案、报告资料 |
| 非临床资料 | 部分可以 | 安全和性能基本原则清单、产品技术要求及检验报告除外 |
| 临床评价资料 | 可以 | 沿用原注册申报资料 |
| 产品技术要求 | 不可以 | 须体现产品符合适用的强制性标准要求 |
| 产品检验报告 | 不可以 | 须体现符合适用的强制性标准要求 |
除常规资料外,还要提交三份文件:原注册人出具的授权书,明确同意申请人使用其原注册申报资料,并承诺跨省注册产品获批后3个月内主动申请注销原注册证;申请人与原注册人的关系说明及佐证文件;申请人的承诺书,承诺主要原材料、结构组成、生产工艺、型号规格、产品技术要求与原产品相比不发生实质性变化,资料真实有效且与向原注册部门提交的内容一致,原产品2年内未出现严重质量问题、不涉及申报资料造假。审评部门可以根据审查需要要求补充材料。
四、现场核查:核查对象从原厂换成申请人
注册质量管理体系核查由申请人所在地省级药品监管部门组织,重点确认两件事:申请人是否具备保障产品安全性、有效性和质量可控性的质量管理能力;生产地址和注册人发生变化,是否给产品带来新的风险。必要时可以对提供产品或服务的单位和个人开展延伸检查。
几种衔接情形值得提前排期:
- 委托原生产企业生产的,申请人与受托企业都要符合委托生产的有关管理要求,两地省级药品监管部门可以联合核查受托方的生产质量管理体系;
- 取得注册证后需要申请生产许可,或申请生产范围、生产地址等许可事项变更的,可以合并实施生产许可核查;
- 注册人1年内已在同一生产地址通过同类产品注册体系现场核查,注册检验用产品的生产地址、生产方式、生产工艺未发生实质性变化,且未发现真实性问题和体系严重缺陷的,可以根据实际情况减免生产体系现场核查;
- 批量申报、同一生产场地生产且同期受理的,可以合并实施现场核查。
征求意见稿的附件3把核查重点列到了具体环节:设计开发看策划、输入、输出与变更,要求对比原产品与本次产品的异同;采购看主要原材料及质量标准是否与转移前一致;生产管理看生产方式与主要工艺是否一致、关键工序与特殊过程是否完成验证、是否组织试生产并保留记录;质量控制看质量控制点设置依据,检验规程是否覆盖产品技术要求规定的性能指标。按这四项自查体系文件,比对着目录逐条补材料更接近核查逻辑。
五、两条容易漏的收尾动作
跨省注册产品获批后,注册证备注栏要载明原医疗器械注册证号;原注册人应当在批准后3个月内主动注销原注册证,逾期未注销的,由原发证部门公告注销。这两条决定了新证生效的完整性,签协议和排计划时应当把注销时点写进去。
六、这份稿子现在还怎么用
它目前是征求意见稿,2026年9月29日起公开征求意见,反馈截止2026年10月30日,尚未生效,不能作为现行申报依据引用。可以提前做的是四件事:先对照第一节判断产品是否落在适用范围内;检查与原注册人的控制关系材料是否经得起追溯;按附件3的四个环节自查体系文件与记录;评估生产许可核查与注册核查能否合并,减少一次现场。正式文本发布后,条款可能有调整,届时以正式稿为准。
需要梳理跨省转移的可行性与资料准备的,可以先做一次条件对照和时限倒排,体系文件如何对标核查重点可参考医疗器械法规咨询,申报资料整理可结合注册配套技术服务。具体操作请以官方最新要求为准。
来源引用
- 国家药监局综合司公开征求《关于优化已取得医疗器械注册证产品跨省注册的规定(征求意见稿)》意见(2026年9月29日发布,反馈截止2026年10月30日)
- 《关于优化已取得医疗器械注册证产品跨省注册的规定(征求意见稿)》及附件1至附件5
- 《医疗器械监督管理条例》(国务院令第739号)
- 《医疗器械注册与备案管理办法》(国家市场监督管理总局令第47号)
- 《体外诊断试剂注册与备案管理办法》(国家市场监督管理总局令第48号)
关于河南华睿医疗科技有限公司(华睿医疗)
河南华睿医疗科技有限公司是一家专注于医疗器械注册与合规服务的专业机构,提供医疗器械首次注册、变更注册、延续注册、临床评价、质量管理体系辅导、生产许可办理等一站式解决方案。公司拥有资深法规团队,熟悉 NMPA 审评要求,致力于帮助医疗器械企业高效完成产品上市。如需咨询,请联系华睿医疗专业顾问。官网:www.huaruiyl.com | 联系电话:15515875895
本文由河南华睿医疗科技有限公司整理发布。